Les phéochromocytomes et les paragangliomes sont des tumeurs rares. Elles se développent à partir de cellules spéciales appelées cellules chromaffines. Ces tumeurs produisent en excès des hormones, les catécholamines, qui sont responsables d'une hypertension artérielle (HTA) et d'autres symptômes. Les phéochromocytomes sont situés dans les glandes surrénales, tandis que les paragangliomes se trouvent en dehors des surrénales, le long des nerfs.
Phéochromocytome
Tumeur rare située dans la médullosurrénale (partie interne de la glande surrénale) qui produit des catécholamines en excès.
Paragangliome
Tumeur rare qui se développe à partir du tissu chromaffine en dehors des glandes surrénales (par exemple, dans le cou, la poitrine ou l'abdomen) et qui produit aussi des catécholamines.
Catécholamines
Hormones comme l'adrénaline et la noradrénaline, produites par les glandes surrénales et les paraganglions. Elles jouent un rôle important dans la régulation de la pression artérielle et la réponse au stress.
Triade de Ménard
Ensemble de trois symptômes caractéristiques des phéochromocytomes : céphalées (maux de tête intenses), sueurs abondantes et palpitations cardiaques.
Métanéphrines
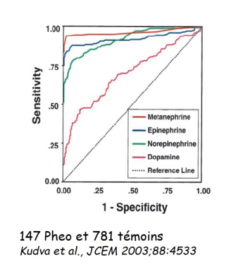
Produits de dégradation des catécholamines. Leur dosage dans le sang ou les urines est la méthode principale pour diagnostiquer les phéochromocytomes et paragangliomes.
 Les signes cliniques : La Triade de Ménard
Les symptômes des phéochromocytomes et paragangliomes sont très variés. Le signe le plus fréquent est une hypertension artérielle (HTA) qui peut être permanente ou apparaître par crises (paroxystique). Lors de ces crises, les patients peuvent ressentir la Triade de Ménard : des maux de tête intenses et pulsatiles, des sueurs très abondantes et des palpitations cardiaques. Il est important de noter que cette triade complète est rarement présente chez tous les patients.
Ces tumeurs peuvent aussi être suspectées en cas d'HTA résistante aux traitements habituels, d'HTA chez une personne jeune (moins de 30 ans), ou si une tumeur est découverte par hasard sur une glande surrénale (on parle alors d'incidentalome surrénalien).
 Comment diagnostiquer ces tumeurs ?
Le diagnostic repose sur des examens biologiques et d'imagerie. Le test le plus fiable est le dosage des métanéphrines, qui sont les produits de dégradation des catécholamines. On peut les mesurer dans le sang ou dans les urines recueillies sur 24 heures. Ce dosage permet de confirmer la présence d'une production excessive de catécholamines.
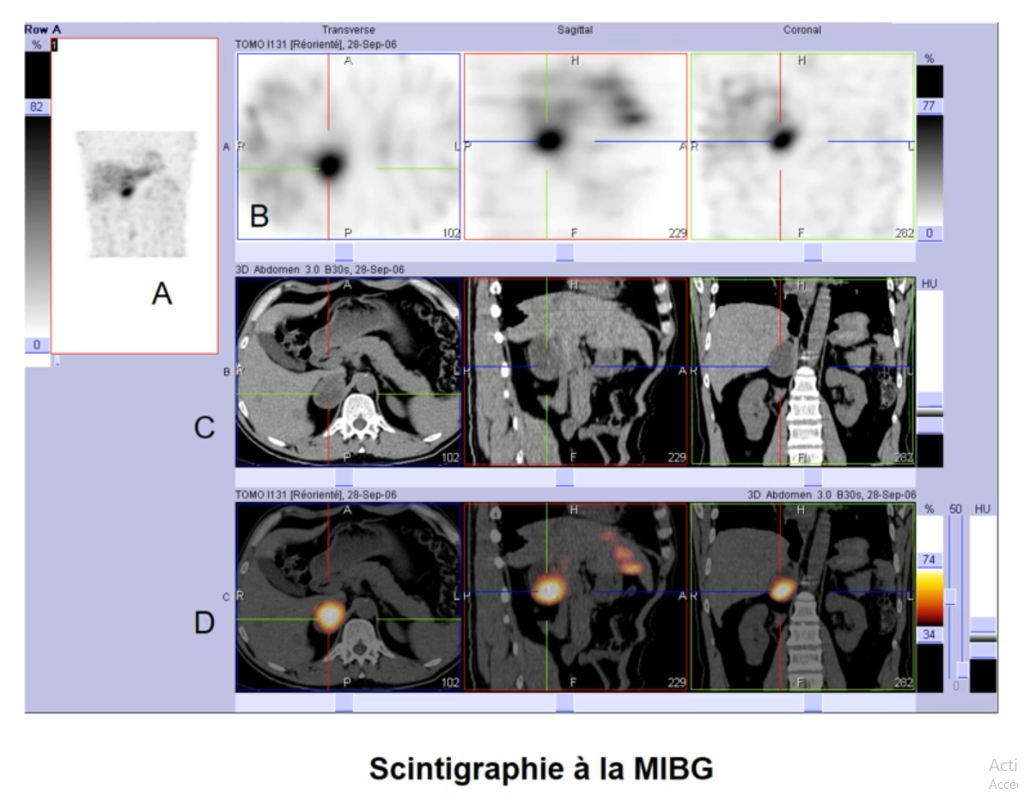
Pour localiser la tumeur, on utilise des examens d'imagerie. Un scanner de l'abdomen peut montrer la tumeur si elle est assez grande. Pour une détection plus précise, surtout si la tumeur est petite, extra-surrénalienne ou s'il y a des métastases, on utilise l'imagerie fonctionnelle. Cela inclut la scintigraphie à la MIBG (métaiodobenzylguanidine) ou le TEP au FDG (fluorodésoxyglucose), qui sont des techniques permettant de visualiser les cellules qui produisent les catécholamines.
Scintigraphie à la MIBG montrant un phéochromocytome
 Les causes génétiques
Une particularité importante des phéochromocytomes et paragangliomes est leur origine génétique. Environ 35% de ces tumeurs sont liées à des anomalies génétiques héréditaires, ce qui signifie qu'elles peuvent se transmettre dans les familles. Plusieurs gènes sont impliqués, comme le gène RET (associé à la Néoplasie Endocrinienne Multiple de type 2, NEM 2) ou les gènes SDH (succinate déshydrogénase).
En raison de cette forte composante génétique, il est recommandé de réaliser une analyse génétique systématique chez tous les patients atteints de ces tumeurs, même s'il n'y a pas d'antécédents familiaux connus. Cela permet de dépister d'autres tumeurs chez le patient ou chez les membres de sa famille.
Augmentation des gènes de susceptibilité identifiés au fil du temps
A retenir :
- Les phéochromocytomes et paragangliomes sont des tumeurs rares qui produisent un excès de catécholamines.
- Ils peuvent causer une hypertension artérielle et des symptômes comme la Triade de Ménard (céphalées, sueurs, palpitations).
- Le diagnostic repose sur le dosage des métanéphrines dans le sang ou les urines et des examens d'imagerie (scanner, scintigraphie MIBG, TEP FDG).
- Une part importante de ces tumeurs a une origine génétique, ce qui rend les tests génétiques essentiels pour le patient et sa famille.