Les phéochromocytomes et les paragangliomes sont des tumeurs rares. Elles se développent à partir de cellules spéciales qui produisent des hormones. Ces hormones peuvent causer une tension artérielle trop élevée.
Phéochromocytome
Tumeur qui se développe dans la glande surrénale et qui produit des catécholamines (hormones).
Paragangliome
Tumeur qui se développe en dehors de la glande surrénale, mais à partir du même type de cellules. Elle produit aussi des catécholamines.
Catécholamines
Hormones comme l'adrénaline et la noradrénaline. Elles régulent la tension artérielle et le rythme cardiaque.
Triade de Ménard
Ensemble de trois symptômes : maux de tête intenses, sueurs abondantes et palpitations cardiaques. Ils sont souvent liés aux phéochromocytomes.
Métanéphrines
Produits de dégradation des catécholamines. Leur dosage aide à diagnostiquer les phéochromocytomes et paragangliomes.
 Généralités sur les Phéochromocytomes et Paragangliomes
Les phéochromocytomes sont des tumeurs qui se forment dans la médullosurrénale (partie centrale de la glande surrénale). Les paragangliomes se développent à partir du même type de cellules, mais en dehors des glandes surrénales, souvent dans l'abdomen, le cou ou la base du crâne. Ces tumeurs ont en commun de produire des catécholamines en excès, ce qui peut provoquer des problèmes de santé.
 Sémiologie clinique : Comment les reconnaître ?
Les symptômes des phéochromocytomes et paragangliomes sont variés. Le signe le plus fréquent est une hypertension artérielle (HTA) qui peut être permanente et difficile à traiter, ou bien survenir par crises (paroxystique). Lors de ces crises, on observe souvent la Triade de Ménard : des maux de tête intenses et pulsants, des sueurs abondantes et des palpitations cardiaques. D'autres signes peuvent être une HTA qui alterne avec des baisses de tension, ou la découverte d'une tumeur surrénale par hasard (incidentalome).
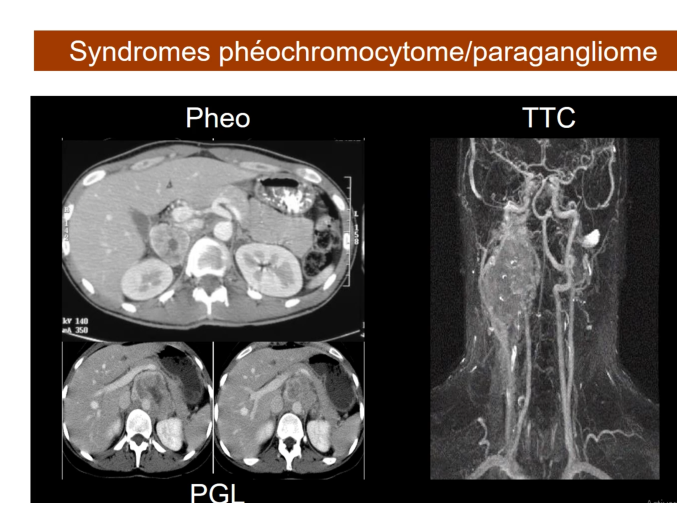
Exemples de phéochromocytome et paragangliome à l'imagerie.
 Diagnostic biologique : Les analyses de laboratoire
Pour confirmer le diagnostic, on mesure les métanéphrines. Ce sont des substances produites quand le corps dégrade les catécholamines. On peut les doser dans le sang ou dans les urines recueillies sur 24 heures. C'est le test le plus fiable pour détecter ces tumeurs.
 Imagerie : Où se trouvent les tumeurs ?
Après le diagnostic biologique, on utilise l'imagerie pour localiser la tumeur. Le scanner (imagerie de coupe) permet de voir la taille et la forme de la tumeur. L'imagerie fonctionnelle utilise des traceurs spéciaux. Certains traceurs, comme le FDG (fluorodésoxyglucose), montrent les zones où les cellules sont très actives. D'autres, comme le MIBG (métaiodobenzylguanidine), se fixent spécifiquement sur les cellules qui produisent les catécholamines. Cependant, le MIBG est moins efficace pour détecter les paragangliomes ou les tumeurs qui se sont propagées (métastases).
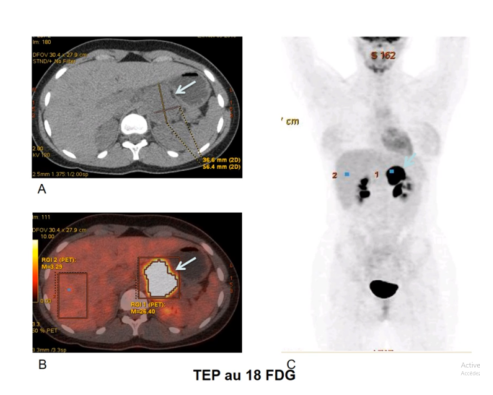
Un phéochromocytome capte intensément le FDG (traceur de glucose).
 Susceptibilités génétiques et formes familiales
Une part importante de ces tumeurs (plus de 35%) est liée à des anomalies génétiques. Cela signifie qu'elles peuvent être héréditaires et se transmettre dans les familles. Des gènes comme RET (impliqué dans le syndrome NEM 2) ou les gènes SDH (succinate déshydrogénase) sont souvent en cause. C'est pourquoi, pour tout patient atteint d'un phéochromocytome ou d'un paragangliome, il est recommandé de faire une analyse génétique systématique dans un centre spécialisé, même s'il n'y a pas d'autres cas connus dans la famille.
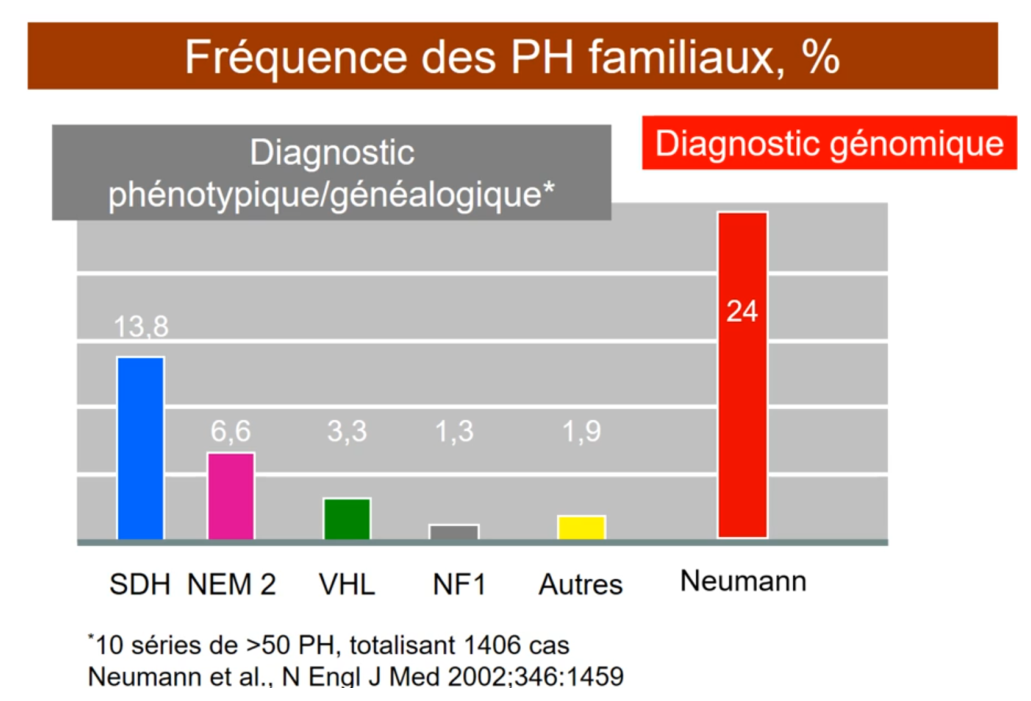
Fréquence des formes familiales de phéochromocytomes et paragangliomes.
A retenir :
- Les phéochromocytomes et paragangliomes sont des tumeurs qui produisent trop de catécholamines.
- Les symptômes clés sont l'HTA paroxystique et la Triade de Ménard (maux de tête, sueurs, palpitations).
- Le diagnostic biologique repose sur le dosage des métanéphrines dans le sang ou les urines.
- L'imagerie (scanner, MIBG, FDG) aide à localiser la tumeur.
- Plus de 35% des cas sont d'origine génétique, rendant l'analyse génétique systématique indispensable.